¿Cómo operan los organismos notificados en la certificación?
Una certificación robusta es el pilar que sostiene la seguridad del paciente en cada intervención.
La ampliación del alcance en la certificación de dispositivos médicos en la Unión Europea permite que los fabricantes cumplan con estándares internacionales más estrictos. Este proceso asegura que los componentes y servicios contratados mantengan la integridad necesaria para su uso clínico.
* Cumplimiento de normativas internacionales como ISO 13485:2016. * Gestión de riesgos según la complejidad del dispositivo. * Validación por organismos notificados bajo supervisión de la Comisión Europea.
¿Qué implica realmente para mi fabricación?
Mientras el ingeniero recorre la planta durante la madrugada, siente el frío metal de los planos mientras observa cómo sus procesos operan con precisión. Un ingeniero revisa los planos de un componente electrónico destinado a un monitor cardíaco. La precisión en cada medida es vital para evitar fallos en el ensamblaje final.
La norma ISO 13485:2016 es aplicable a todos los proveedores y fabricantes de dispositivos médicos, componentes, servicios bajo contrato y distribuidores de dispositivos médicos. Este estándar establece los requisitos para un sistema de gestión de la calidad específico para el sector sanitario.
El cumplimiento de estas directrices permite que los fabricantes gestionen procesos que minimicen los riesgos operativos. La trazabilidad es un elemento fundamental en cada etapa de la cadena de suministro.
Esta norma establece los requisitos para un sistema de gestión de la calidad enfocado en la seguridad y eficacia de los productos médicos.
¿Cómo operan los organismos notificados en la certificación?
Durante la auditoría en la planta, el inspector camina lentamente por el pasillo frío mientras verifica cómo los organismos notificados operan para validar la seguridad.
Un auditor camina por los pasillos de una planta de producción, verificando que los protocolos se sigan estrictamente. La supervisión externa es una parte esencial del proceso de validación.
Los organismos notificados involucrados en los procedimientos de certificación son organizaciones que han sido nominadas por un Estado miembro (de acuerdo con un procedimiento de acreditación) y que han sido notificadas por la Comisión Europea.
Estos entes actúan como intermediarios técnicos para garantizar que los productos cumplan con las reglas de la Unión.
El proceso de nominación asegura que solo organizaciones con capacidad técnica real puedan otorgar certificaciones. La supervisión de la Comisión Europea mantiene la uniformidad en todo el mercado europeo.
Los organismos notificados actúan como entidades de evaluación independientes que auditan el cumplimiento de los fabricantes para permitir la comercialización.
¿Cuál es la diferencia entre los niveles de riesgo de los dispositivos?
Un cirujano prepara un instrumental para una intervención que durará varias horas. La clasificación del objeto determina el rigor de los controles previos.
La clasificación depende del tiempo de permanencia en el cuerpo y la complejidad del riesgo.
Por otro lado, los dispositivos de Clase IIb son ligeramente más complejos que los de Clase IIa; estos dispositivos suelen ser de riesgo medio a alto y a menudo se instalan en el cuerpo durante periodos de 30 días o más.
| Tipo de Dispositivo | Periodo de permanencia | Nivel de riesgo |
|---|---|---|
| Clase IIa | 60 minutos a 30 días | Bajo a medio |
| Clase IIb | Más de 30 días | Medio a alto |
El manejo de estas categorías permite asignar los recursos de auditoría de manera eficiente. La seguridad del paciente depende de que cada dispositivo sea evaluado bajo su riesgo específico.
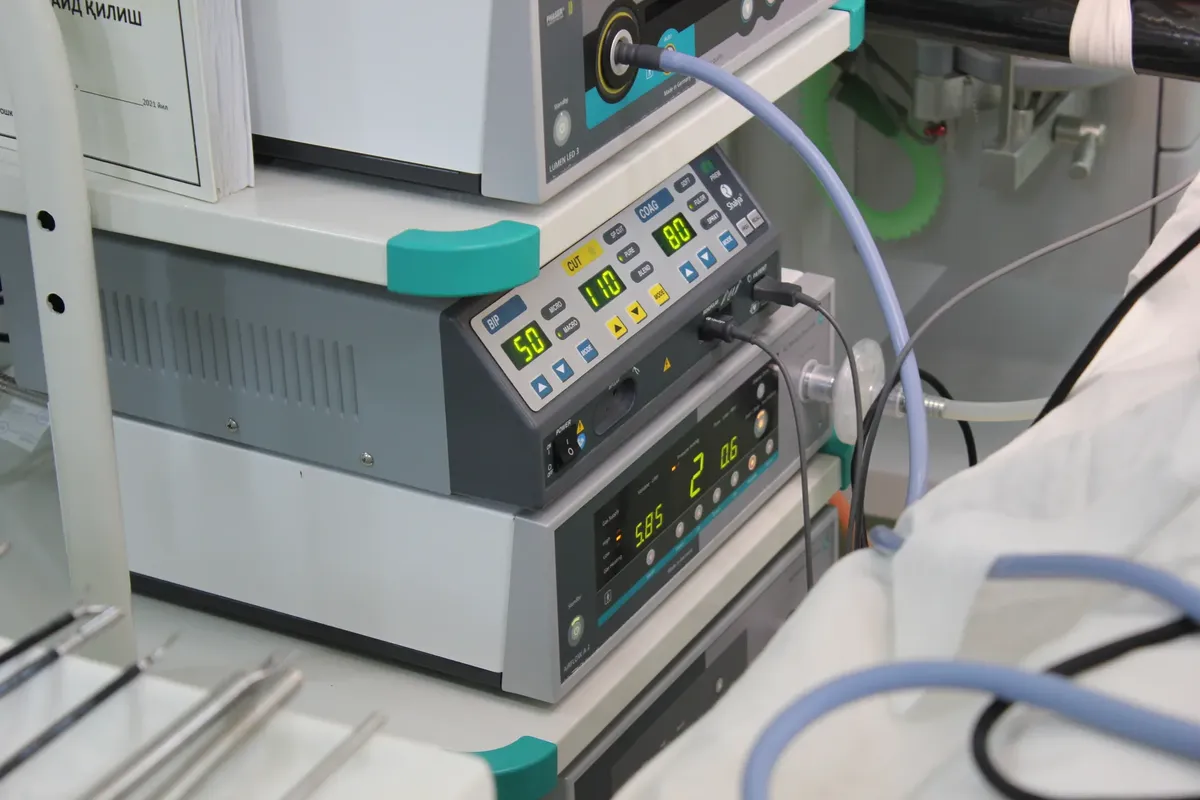
La clasificación varía según la potencia, la duración del contacto y la invasividad del producto, determinando la intensidad de la supervisión requerida.
¿Qué pasos debo seguir para lograr la certificación? Un responsable de calidad organiza los documentos necesarios para una auditoría inminente. La preparación meticulosa es la clave para superar los controles.
Para asegurar que un producto cumpla con los estándares, los fabricantes deben seguir una secuencia lógica de validación. Este proceso es esencial para la entrada en mercados regulados.
- Establecer un sistema de gestión de calidad que cumpla con los requisitos específicos del sector. 2. Realizar las evaluaciones técnicas y de seguridad correspondientes a la clase del dispositivo. 3. Someter el producto a la revisión de un organismo notificado para obtener la certificación.
Un control final de los procesos asegura que los documentos estén listos para la inspección. La consistencia en los registros es lo que permite la continuidad operativa.
- Implementación del sistema de gestión de calidad basado en la norma.
- Preparación de la documentación técnica y gestión de riesgos.
- Auditoría externa por parte de un organismo competente.
¿Bajo qué condiciones se aplica la evaluación biológica?
Un científico observa la interacción entre un material sintético y un tejido celular en el laboratorio. La compatibilidad es el objetivo principal de la investigación.
La evaluación biológica es crítica cuando los dispositivos entran en contacto directo con el organismo. La seguridad depende de que los materiales no provoquen reacciones adversas.
El cumplimiento de los estándares de evaluación biológica es obligatorio para dispositivos que interactúan con tejidos humanos. La limpieza y la biocompatibilidad son los ejes de estas pruebas.
Un ejemplo histórico de la importancia de la limpieza ocurrió en el año 2000, cuando Sulzer Orthopedics retiró varios miles de implantes de cadera metálicos que contenían residuos de fabricación. Este evento subrayó la necesidad de controles estrictos en la higiene de los productos.
Se requiere cuando el dispositivo entra en contacto con el cuerpo humano y existe la posibilidad de interacción con tejidos o fluidos.
¿Qué limitaciones existen en los procesos de certificación?
Un técnico ajusta los parámetros de una máquina de esterilización. La tecnología es avanzada, pero los límites de los materiales siguen siendo un factor determinante.
La certificación no es un proceso universal que elimine todos los riesgos de forma absoluta. La capacidad de validación depende estrictamente de la información técnica proporcionada y de las condiciones de uso previstas.
Una limitación importante es que los resultados de la certificación están sujetos a las condiciones específicas de uso y a los límites de los materiales evaluados. Por ejemplo, los dispositivos de Clase IIa están limitados a una permanencia de hasta 30 días.
El proceso de certificación es dinámico y depende de la capacidad técnica de los organismos y la precisión de los datos. La seguridad se mantiene mediante la actualización constante de los estándares.
En este orden, el tercer paso es el que requiere mayor tiempo de gestión.
TUV SUD ampliación certificación
El tema de esta sección es TUV SUD ampliación certificación.
El mismo tema también se llama Certificación dispositivos médicos EU.
El mismo tema también se llama TUV SUD tecnología médica global.
El mismo tema también se llama Regulación médica EU ampliación.
El mismo tema también se llama Innovación equipos médicos Europa.
Esta parte también cubre Alcance nuevo certificación médica.
Esta parte también cubre Impacto TUV SUD salud.
Esta parte también cubre Expansión tecnología sanitaria.
Alcance nuevo certificación médica
Artículos relacionados
Comentarios 0